
Un biorreactor de un solo uso de 200 L funciona a 4,2 g/L y el equipo piloto está satisfecho. Dieciocho meses después, el mismo clon ingresa a un tren de acero inoxidable de 2000 L y la centrífuga de discos se ciega a los cuarenta minutos de la cosecha. La molécula no cambió. El proceso lo hizo.
El desarrollo de fármacos biológicos suele describirse como un programa científico. Cuando un candidato llega a la presentación de un nuevo medicamento en investigación, también se ha convertido en un programa capital: la línea celular, los medios, la geometría del biorreactor, la resina de cromatografía, los volúmenes de tampón, los servicios públicos limpios y la capacidad de llenado y acabado se comprometen años antes del primer lote comercial. Es costoso revertir esos compromisos, razón por la cual la conversación sobre equipos pertenece a la fase uno y no a la fase de ingeniería.
Lo que sigue analiza el camino del desarrollo desde el lado del proceso: qué exige cada etapa del hardware, dónde tiende a fallar la ampliación y sobre qué especificaciones vale la pena discutir desde el principio.
Un biológico que funciona a 200 L es un resultado de laboratorio. La misma molécula a 2.000 litros es un proceso de fabricación y se juzga por la comparabilidad, no sólo por el título.
Lo que el desarrollo de fármacos biológicos tiene que ofrecer
El desarrollo de fármacos biológicos es la secuencia de descubrimiento, construcción de líneas celulares, desarrollo analítico y de procesos, y fabricación GMP que convierte una molécula producida biológicamente en un medicamento reproducible y aprobado.
Un biológico es un producto terapéutico cuya sustancia activa es producida o derivada de un sistema vivo. La categoría cubre proteínas recombinantes y anticuerpos monoclonales, vacunas, productos sanguíneos, terapias celulares y genéticas y moléculas complejas derivadas de la fermentación, como los oligosacáridos de la leche humana.
Siguen tres consecuencias. El producto se define por su proceso, porque la glicosilación, la agregación, las variantes de carga y los niveles de proteína de la célula huésped dependen de cómo se cultivaron las células y cómo se manejó la recolección. Pequeños cambios en los procesos pueden modificar atributos de calidad críticos, por lo que el trabajo de comparabilidad después de un cambio es una campaña más que un memorando. Y el costo de los bienes está dominado por la purificación y el análisis, no por el recipiente de fermentación, que es donde muchos presupuestos iniciales están fuera de lugar.
| Área de decisión | Molécula pequeña | biológico |
| Sustancia activa | Sintetizado químicamente, definido estructuralmente. | Producido en un sistema vivo, estructuralmente heterogéneo. |
| Ruta de producción | Síntesis química de varios pasos. | Cultivo celular o fermentación microbiana más purificación. |
| Atributos críticos | Pureza, polimorfo, forma quiral. | Perfil de glucano, agregación, variantes de carga, potencia. |
| Carga de purificación | Moderado y bien modelado. | Alto, incluida la cromatografía y la eliminación viral |
| Almacenamiento | Mayormente ambiental, químicamente estable | A menudo enfriado, sensible al corte y a las interfaces. |
| Cambio posterior a la aprobación | Comparabilidad basada en la química | Comparabilidad basada en procesos con un panel analítico completo |
Leer esa tabla al revés es útil para las adquisiciones: cada fila de la columna biológica se traduce en un equipo, una utilidad o un método analítico que debe existir antes de que se pueda liberar el suministro clínico.
Upstream: haga coincidir el sistema de expresión con el recipiente
El desarrollo inicial decide si un proceso puede mantener un título y un perfil de impurezas consistentes a escala comercial, y ese resultado depende del sistema de expresión, el biorreactor y la similitud entre ambos.
Primero la plataforma de expresión, luego el hardware
Las líneas de ovario de hámster chino todavía llevan la mayoría de los programas de anticuerpos monoclonales, los sistemas microbianos siguen siendo eficientes para fragmentos y proteínas simples, y la fermentación bacteriana o de levadura ahora respalda productos complejos que antes se consideraban exclusivos de mamíferos. La elección fija la demanda de oxígeno, la sensibilidad al corte y el régimen de limpieza, por lo que debe preceder a cualquier cotización de embarcación.
- La transferencia de masa volumétrica debe demostrarse a la escala más grande, no extrapolarse de un recipiente de vidrio de 10 L.
- La entrada de energía por volumen y la velocidad de la punta del impulsor establecen la dosis de corte y no son intercambiables entre proveedores.
- Los circuitos de alimentación, pH y oxígeno disuelto necesitan una reducción suficiente para alimentación por lotes de alta densidad y para perfusión.
- La esterilización y la limpieza deben validarse in situ, porque un biorreactor que no se puede limpiar de forma fiable se convierte en una fuente de contaminación con una larga cola.
Menor capital, cambio rápido, muy adecuado para suites clínicas y de múltiples productos. Los datos de extraíbles y lixiviables, las pruebas de integridad de las bolsas y la calificación de los proveedores son obligatorios, y los volúmenes de trabajo superiores a aproximadamente 2000 litros se vuelven incómodos.
Mayor capital y mayor plazo de entrega, pero probado en 10 000 L y más, con esterilización por vapor, mezcla repetible y un paquete de validación de limpieza que los reguladores ya comprenden. El cambio de producto es el costo real.
A escala piloto, la pregunta honesta no es qué opción es moderna, sino qué opción sobrevive al cronograma clínico. Un tren de un solo uso puede estar funcionando en meses; un tren de acero inoxidable suele necesitar un año o más, además de un edificio preparado a su alrededor.
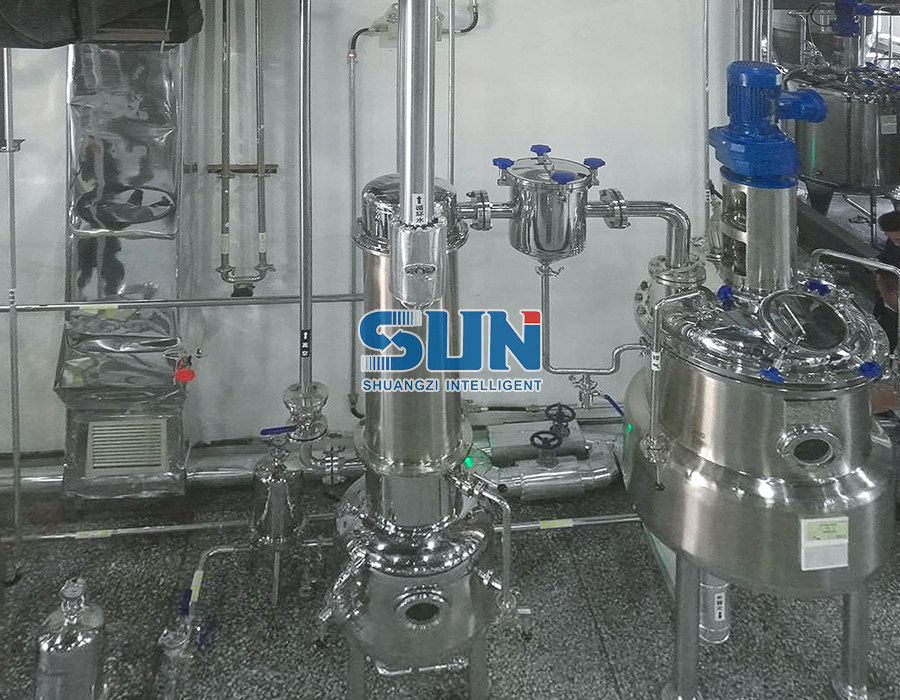
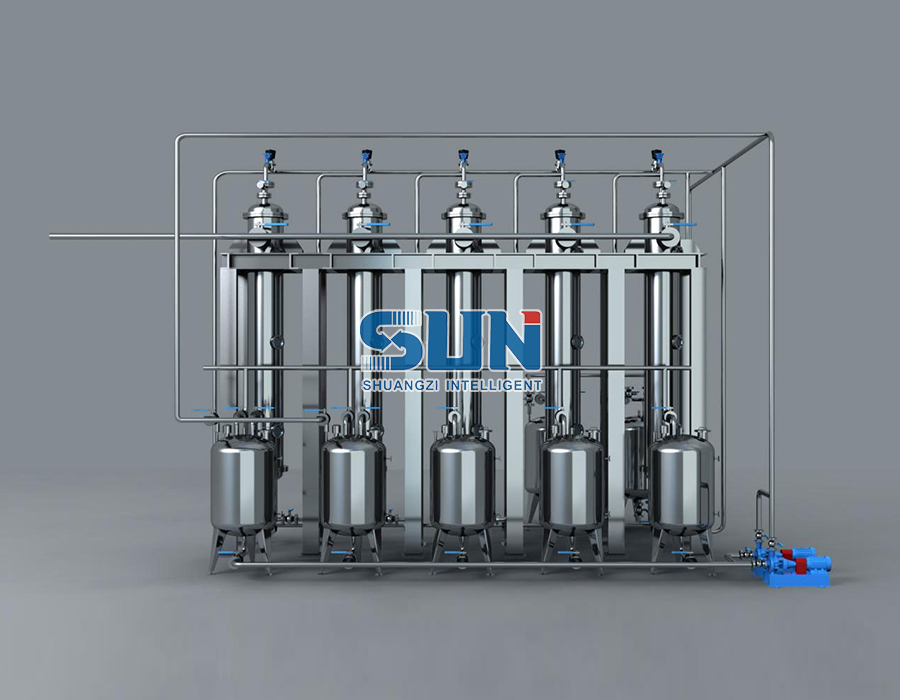
 Fermentador agitado mecánico de acero inoxidable a escala piloto Fermentador de acero inoxidable a escala piloto para cultivo microbiano, con esterilización in situ y control táctil de temperatura, pH, oxígeno disuelto, agitación y aireación. Ver producto →
Cualquiera que sea la ruta elegida, el patín piloto debe llevar la misma lógica de instrumentación que el tren comercial, porque la transferencia de tecnología compara datos, no intenciones.
Downstream: donde se concentran los costos y las sorpresas
El procesamiento posterior generalmente conlleva la mayor parte del costo de los bienes de una proteína terapéutica, y es donde aparecen primero las sorpresas a gran escala.
| Operación unitaria | Equipo típico | Lo que falla a escala |
| Cosecha y clarificación | Centrífuga de discos, filtración profunda | Carga de sólidos, daño por corte, tiempo de ciclo. |
| Capturar | Columna de afinidad o proteína A | Compresión de resina, distribución de flujo, vida útil de la resina. |
| Inactivación viral | Tanque de retención de pH bajo con mezclador | Zonas muertas, exceso de pH, validación del tiempo de retención |
| Pulido | Intercambio aniónico, interacción hidrofóbica. | Volumen de tampón, reproducibilidad del gradiente |
| Concentración | Skid de ultrafiltración y diafiltración | Decaimiento de flujo, área de membrana, límites de flujo cruzado |
| Almacenamiento a granel | Bolsa de un solo uso o depósito de 316L | Extraíbles, comportamiento de congelación y descongelación, tiempo de espera. |
La restricción vinculante en la mayoría de las suites posteriores no es la columna. Es el volumen de buffer que la planta puede preparar y el tiempo de espera que tolerará el producto mientras espera.
Una aclaración merece especial atención, porque la decisión de cosecha se produce en cascada a lo largo de todo el tren. Una centrífuga de discos maneja altas cargas de sólidos en un espacio compacto pero expone las células al corte; La filtración profunda es más suave y fácil de reducir, pero consume medios y agrega una línea de costos desechables. Muchos programas ejecutan una combinación y la elección debe hacerse teniendo en cuenta el flujo de alimentación en lugar de una preferencia general.
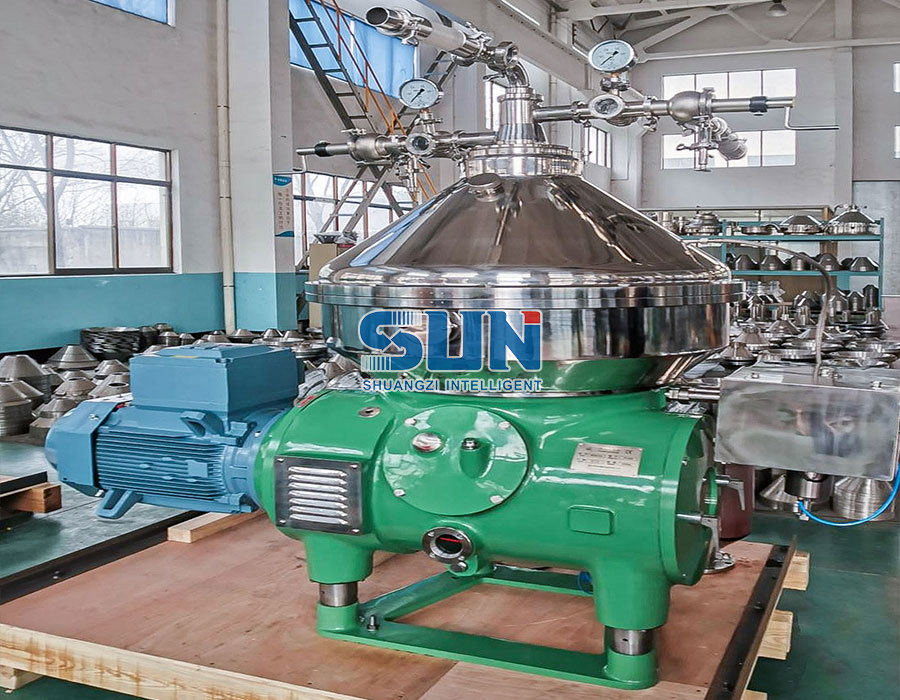 Centrífuga vertical de discos para separación sólido-líquido Separador vertical de discos de alta velocidad para clarificación de extractos de hierbas y caldos de fermentación, con piezas de contacto de acero inoxidable y descarga continua del líquido clarificado. Ver producto →
Los pasos de la cromatografía se especifican por el volumen de resina y la altura del lecho, pero los límites prácticos aparecen en la preparación del tampón, la capacidad del tanque y el tiempo que una columna puede permanecer entre la elución y la limpieza. Esos límites pertenecen a la descripción del proceso antes de ordenar el patín.
Ampliación y transferencia de tecnología: definición por mecanismo
La ampliación funciona cuando los parámetros que controlan la calidad se entienden mecánicamente, de modo que puedan restablecerse en un recipiente diferente en lugar de copiarlos como números.
Los parámetros que viajan bien son el tiempo de mezcla, el coeficiente de transferencia de oxígeno, la entrada de energía por volumen, la velocidad de la punta, la extracción de dióxido de carbono y el perfil de alimentación. La geometría no se desplaza, por lo que el mismo impulsor a la misma velocidad punta en un recipiente más alto produce un tiempo de mezcla diferente. Por lo tanto, un modelo de reducción de escala calificado es el activo más útil que puede poseer un equipo de proceso, porque permite probar las peores condiciones sin consumir capacidad comercial.
Dos ejecuciones de ingeniería suelen ser suficientes para confirmar una transferencia, siempre que los criterios de aceptación estén escritos en torno a la calidad del producto y no en torno a un valor de parámetro que funcionó a escala piloto. Cuando un parámetro debe cambiar, el panel analítico y el argumento de comparabilidad llevan la justificación.
La selección del equipo en esta etapa merece el mismo rigor que el diseño del proceso y ayuda a revisar los criterios prácticos que separan un sistema de fermentación útil de uno difícil. Una lista de verificación estructurada para selección de equipos de biofermentación cubre instrumentación, limpieza y documentación en una sola pasada.
 Sistema de tanque de biofermentación personalizado para HMO Sistema de fermentación personalizable que abarca desde laboratorio hasta escala industrial, con diseño aséptico y control en tiempo real de temperatura, pH, oxígeno disuelto y agitación para producción microbiana. Ver producto →
La hoja de ruta del desarrollo y dónde se compromete el capital
Los programas de productos biológicos pasan por cinco puertas reconocibles, y los mayores compromisos de equipamiento suelen firmarse en la segunda y tercera, mucho antes de que existan datos fundamentales.
Descubrimiento y selección de leads
Formato de molécula, huésped de expresión y análisis temprano. El impacto del equipo se limita al banco y al hardware piloto pequeño.
Desarrollo de líneas celulares y procesos.
Selección de clones o grupos estables, diseño de medios y piensos, purificación a pequeña escala. La capacidad de piloto suele reservarse aquí.
Suministro clínico fase I y II
Campañas de 200 L a 500 L en un paquete flexible. Los trenes de un solo uso dominan porque el tiempo importa más que el costo unitario.
Fase III y calificación del desempeño del proceso
Ampliación a 2000 L o más, tres lotes de calificación consecutivos, limpieza y validación del tiempo de espera.
Presentación y suministro comercial
Reservas de capacidad, estrategia de segunda fuente y un sistema de control de cambios que absorbe un aviso de proveedor sin detener la producción.
La capacidad piloto construida demasiado pronto es capital inactivo. La capacidad piloto construida demasiado tarde es una prueba retrasada. Un tren flexible que pueda reutilizarse suele costar menos que cualquiera de los dos errores.
Los programas que colocan varias operaciones unitarias bajo un alcance de ingeniería tienden a acortar la puesta en servicio, porque un solo equipo concilia las rutinas de tuberías, instrumentación y limpieza. Proyectos de fermentación integrados entregados como un solo paquete, como este referencia del proyecto de biofermentación , muestra cómo el equipo piloto y de producción pueden compartir una filosofía de control desde el principio.
Calidad, GMP y Documentación
En la fabricación de productos biológicos, la documentación del equipo forma parte de la presentación reglamentaria y no un complemento posventa.
- Certificados de materiales según EN 10204 3.1 para piezas en contacto con el producto, trazables hasta números de calor.
- Acabado superficial de 0,4 micrones Ra o más fino en las superficies de contacto del producto, verificado mediante medición en lugar de reclamación.
- Validación de limpieza y esterilización, incluidas pruebas de cobertura y comprobaciones de capacidad de drenaje.
- Controles de integridad de datos alineados con 21 CFR Parte 11 y el Anexo 11 de la UE para registros electrónicos de lotes.
- Un paquete de calificación completo: protocolos FAT, SAT, IQ y OQ con informes ejecutados.
- Notificación de control de cambios, para que una revisión de proveedor no se convierta en una desviación no reportada.
Solicite el paquete de documentación antes de firmar la orden de compra, no después de la prueba de aceptación en fábrica.
Nada de esto es glamoroso y todo está inspeccionado. Un recipiente con una hermosa soldadura y sin trazabilidad del número de calor es un hallazgo que espera ser escrito.
Preguntas frecuentes
¿Cuánto tiempo lleva el desarrollo de fármacos biológicos?
Desde la selección del candidato hasta la primera aprobación, un producto biológico suele tardar entre seis y diez años. El programa clínico ocupa de cuatro a seis de esos años y la validación del proceso se concentra en los últimos dieciocho meses. Los plazos se alargan cuando la capacidad piloto no está disponible o cuando un cambio de escala obliga a realizar un estudio de comparabilidad.
¿Cuál es la diferencia entre el procesamiento ascendente y descendente?
Upstream cubre todo lo que hace crecer las células u organismos: línea celular, medios, tren de semillas, biorreactor y cosecha. Downstream cubre la recuperación y purificación, incluida la clarificación, la cromatografía, la inactivación viral, la concentración y la formulación.
¿Cuándo debería pasar un programa de un solo uso a uno de acero inoxidable?
Generalmente, cuando la demanda comercial excede aproximadamente 2000 litros por lote, cuando un producto necesita esterilización con vapor por razones regulatorias o de proceso, o cuando no se esperan cambios frecuentes de producto. Por debajo de eso, la flexibilidad y el menor capital de los equipos de un solo uso suelen ganar.
¿Qué documentos deben acompañar al equipo de bioprocesamiento GMP?
Como mínimo: certificados de materiales y superficies, registros de soldadura y acabado, certificados de calibración de instrumentos, soporte de validación de limpieza y esterilización, una especificación funcional de automatización con disposiciones de integridad de datos e informes FAT y SAT ejecutados.